基因组文献分享--KEAP1和STK11/LKB1基因变异增强KRAS突变型非小细胞肺癌对ATR抑制的敏感性
原创
基因组文献分享--KEAP1和STK11/LKB1基因变异增强KRAS突变型非小细胞肺癌对ATR抑制的敏感性
原创
追风少年i
发布于 2025-07-18 09:15:29
发布于 2025-07-18 09:15:29
作者,Evil Genius
基因组联合单细胞空间多组学分析的意义在于整合不同维度的生物信息,通过将全基因组测序、单细胞分辨率转录组/蛋白组数据与空间原位信息相结合,能够系统解析细胞异质性、微环境互作及基因调控网络的时空动态变化。这种多模态整合策略不仅能揭示传统批量测序掩盖的稀有细胞亚群功能状态,还可精确定位驱动疾病进展的关键分子事件及其空间分布特征。
还是那句话,当前基因组(WES) + 单细胞是最经济的多组学方案。
今天我们分享文献
知识积累
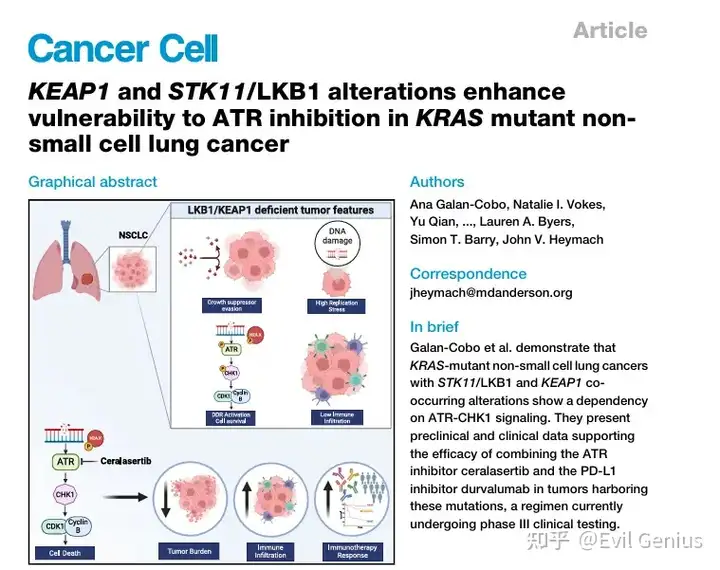
KRAS突变常与STK11/LKB1和/或KEAP1的基因改变共存,这类肺癌亚型侵袭性强,且对免疫治疗和化疗耐药。
KEAP1-NRF2通路会代偿性调控ATR-CHK1信号传导,从而增强肿瘤对ATR抑制剂(ATRi)的敏感性,尤其在LKB1缺失导致的复制应激加剧背景下。
在LKB1和/或KEAP1缺陷的非小细胞肺癌(NSCLC)模型中,ATRi显示出更强的抗肿瘤活性,并能与吉西他滨协同增效。此外,ATRi还可增强抗肿瘤免疫应答,改善LKB1/KEAP1缺陷肿瘤的免疫抑制微环境。在HUDSON临床试验中,携带LKB1/KEAP1缺陷的NSCLC患者对ATRi(ceralasertib)联合度伐利尤单抗(durvalumab)的治疗方案获益更显著。这些结果表明,KEAP1-NRF2通路和/或LKB1的基因改变可预测肿瘤对ATRi联合疗法的敏感性,并有望成为指导精准治疗的生物标志物。
KEAP1是肺腺癌(LUAD)中第三常见的抑癌基因突变,其变异常与KRAS激活突变共存——后者是LUAD中最普遍的致癌驱动事件。
KEAP1作为NRF2(调控抗氧化应激反应的核心转录因子)的负向调节因子,其功能缺失突变或NFE2L2(NRF2编码基因)激活突变会导致细胞氧化还原失衡,进而促进肿瘤发生、化疗和放疗耐药。
KEAP1功能缺失突变是KRAS突变型LUAD患者免疫检查点抑制剂(ICB)耐药的独立驱动因素,且与新型KRASG12C抑制剂sotorasib的临床应答率降低相关。此外,在KRAS突变型非小细胞肺癌(NSCLC)中,KEAP1常与丝氨酸/苏氨酸激酶STK11基因(编码LKB1蛋白)共突变,这类KLK(KRAS/LKB1/KEAP1)亚型肿瘤侵袭性强,表现为生存期缩短、免疫抑制增强及PD-(L)1通路抑制剂耐药。
DNA损伤应答(DDR)是维护基因组稳定的核心修复网络,其中ATM和ATR分别主导双链断裂同源重组修复和复制相关损伤应答。基因组不稳定性是癌症标志,许多肿瘤存在DDR通路缺陷,导致其对残余DDR通路活性更依赖。这使DDR抑制剂成为潜在治疗策略。
LKB1作为细胞能量代谢核心调控因子,还通过调节DDR维持基因组稳定。LKB1缺失肿瘤复制应激加剧,临床前研究显示其对DDR抑制剂敏感。LKB1缺失可激活KEAP1-NRF2通路,二者协同改变代谢并诱导治疗耐受。
LKB1缺失与KEAP1-NRF2通路失调共同增强对ATR抑制剂的敏感性。临床前模型及临床队列均表明,ATR抑制剂联合吉西他滨或ICB可协同增效,并逆转KLK亚型相关的ICB耐药。这些发现提示,LKB1与KEAP1状态可作为预测ATR抑制剂单药或联合化疗/ICB疗效的生物标志物。
结果1、LKB1和/或KEAP1缺失增强ATR抑制剂的抗肿瘤活性
LKB1缺失通过细胞周期失调增加复制应激,从而增强对ATR抑制剂的敏感性。
由于LKB1缺失会通过解除应激条件下细胞周期调控来加速细胞增殖,且既往发现LKB1缺陷肿瘤细胞对奥拉帕利(olaparib)敏感性增加,因此推测LKB1缺陷可能导致复制应激加剧,从而增强对DDR抑制的脆弱性。
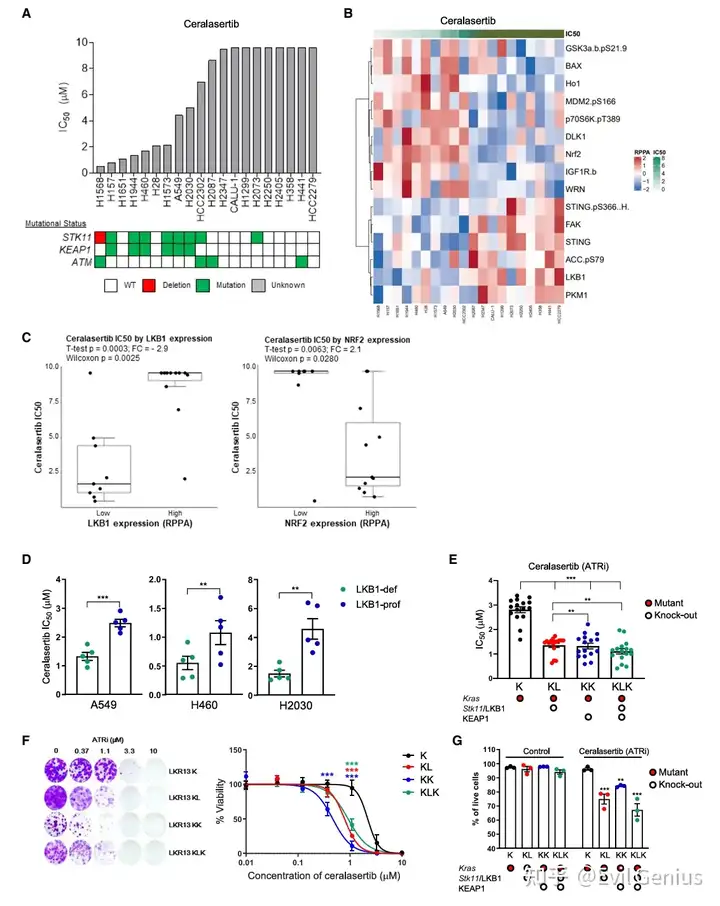
首先在20株NSCLC人源细胞系中筛选了两种结构不同的ATR抑制剂——ceralasertib和berzosertib的敏感性。
- 对两种ATRi最敏感的7株细胞中,4株携带STK11/LKB1与KEAP1共突变,而H2030和A549 KLK细胞系仅表现中等敏感性。
- 最敏感细胞系(H1568)仅存在STK11/LKB1缺失,但该细胞同时携带ATM突变(已知与ATRi敏感性相关)。
- STK11和KEAP1突变状态与两种ATRi的IC50降低显著相关。
通过 reverse phase protein array(RPPA)分析193种蛋白的表达与活化状态,发现:
- LKB1蛋白低表达与ATRi敏感性显著相关;
- KEAP1-NRF2轴失活(表现为KEAP1突变+NRF2高表达)同样预示对ceralasertib和berzosertib敏感;
- 敏感细胞中LKB1-AMPK通路下游效应分子(如磷酸化-70S6K上调、磷酸化-ACC下调)表达异常,进一步提示细胞周期调控紊乱。
STK11和/或KEAP1突变与对ATR抑制的敏感性增强之间的关联。
LKB1/KEAP1缺陷通过破坏细胞周期检查点增强ATRi疗效
ATR-CHK1轴在DNA损伤后会阻滞细胞周期以允许修复。发现:
- 对ATRi高度敏感的细胞中,G2/M期关键调控蛋白Cyclin B1和抗凋亡蛋白BCL-XL表达降低,表明LKB1/KEAP1突变可能导致检查点功能失调,从而增强ATRi的杀伤效果。
基因操作验证通路依赖性
为明确LKB1/KEAP1通路是否直接调控ATRi敏感性,进行了以下实验:
- 在LKB1缺陷细胞中re-expressed LKB1:显著降低了对5种ATRi(包括ceralasertib、berzosertib等)的敏感性。
KRAS野生型同源细胞模型:
- KEAP1缺失普遍增强对ceralasertib的敏感性;
- LKB1缺失仅在部分细胞中表现中等敏感性提升,提示KRAS突变可能协同增强LKB1/KEAP1缺陷的效应。
KLK三突变模型中的协同效应
利用CRISPR-Cas9构建的KRAS突变小鼠原代细胞模型(LKR13),发现:
- LKB1单缺失(KL)或KEAP1单缺失(KK)均显著降低ATRi的IC50;
- LKB1+KEAP1双缺失(KLK)的敏感性进一步增加(IC50: 1.12μM vs KL 1.42μM),且克隆形成实验证实ceralasertib可选择性清除KL/KK/KLK细胞。
- 凋亡实验:ceralasertib在KLK细胞中诱导凋亡的效果最强。
特异性验证
LKB1/KEAP1缺陷对其他DDR抑制剂(如PARPi奥拉帕利、ATMi AZD0156)的敏感性影响有限,表明该效应具有ATR通路特异性。
结果2、LKB1和/或KEAP1缺失增强ATR抑制剂的体内抗肿瘤活性
动物模型验证
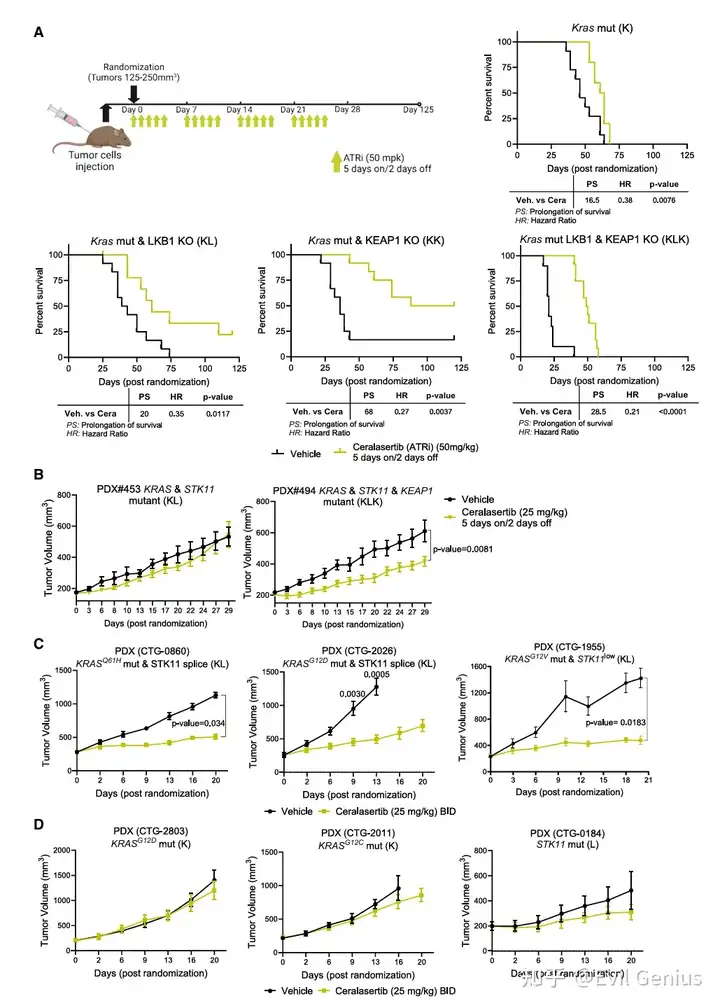
为探究LKB1/KEAP1缺陷肿瘤对ATR抑制剂(ATRi)的敏感性是否在体内外一致,在KRAS突变型同源小鼠模型和患者来源异种移植模型(PDX)中评估了ceralasertib的疗效:
同源小鼠模型(LKR13系列)
- KL(LKB1缺失)和KK(KEAP1缺失)肿瘤对ceralasertib(50 mg/kg,5天给药/2天间歇)的响应显著优于K(野生型)肿瘤;
- KLK(双缺失)肿瘤表现出最强的生长抑制和生存期延长。
PDX模型
低剂量ceralasertib(25 mg/kg)仅在KLK型PDX中显著抑制肿瘤生长; 提高给药频率(25 mg/kg BID)后,KL型PDX也显示显著疗效,但非KRAS突变的LKB1缺陷肿瘤(L型)无响应,证实KRAS突变是敏感性的协同因素。
药效学生物标志物验证
通过免疫组化和Western blot检测肿瘤组织中的DNA损伤标志物(如磷酸化RAD50、γ-H2AX等),证实ceralasertib在CTG-2026和CTG-1955 PDX模型中有效激活ATR下游通路。
机制拓展:WEE1抑制剂的协同效应
由于LKB1/KEAP1缺陷可能通过ATR-CHK1轴调控细胞周期,进一步测试了WEE1抑制剂(adavosertib)的疗效:
- KL/KK/KLK细胞对adavosertib敏感性增加;
- 但在体内模型中,WEE1抑制剂的抗肿瘤效果弱于ATRi,提示ATR靶向仍是更优策略。
分析结论
LKB1和/或KEAP1缺失通过破坏DNA损伤应答(DDR)通路,显著增强肿瘤对ATR抑制剂的敏感性,且这一效应在KRAS突变背景下更为突出。研究为KLK亚型NSCLC的精准治疗提供了临床前依据。
结果3、LKB1与KEAP1缺失调控肺腺癌临床前模型及患者肿瘤中ATR依赖性DNA损伤应答
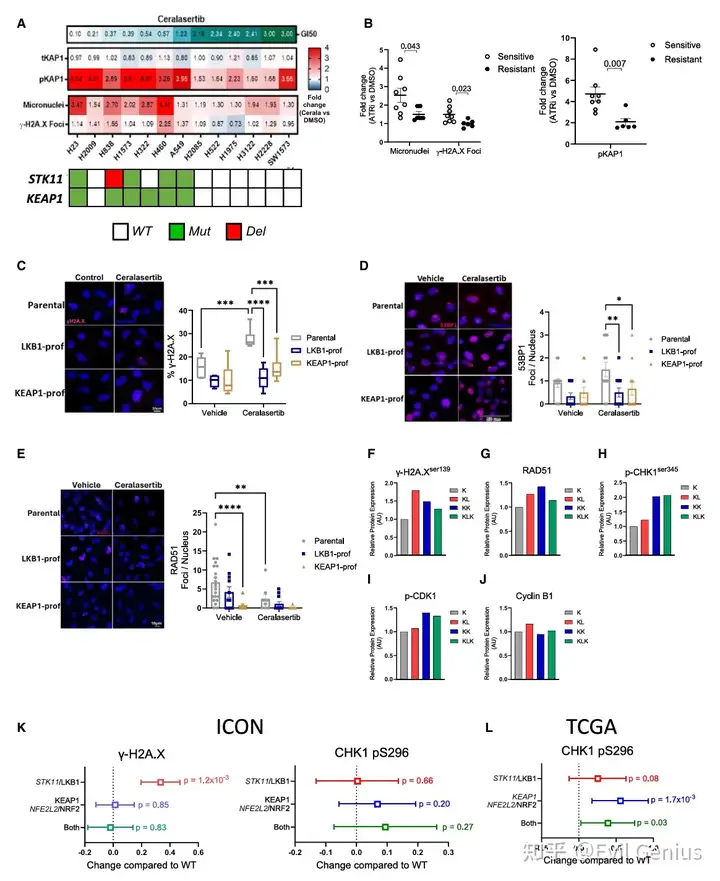
为探究LKB1/KEAP1缺失对DDR通路的调控机制,在13株STK11/LKB1和/或KEAP1突变/野生型(WT)肺癌细胞系中评估了ATR抑制剂ceralasertib的效应
- 微核形成和γ-H2AX焦点(DNA双链断裂标志物)在敏感细胞中显著增加;
- 磷酸化KAP1(ceralasertib药效标志物)在敏感细胞(IC50 <1.5μM)中诱导水平更高;
- 除H2009细胞(未携带相关突变却表现敏感)外,所有STK11/LKB1和/或KEAP1突变细胞均对ceralasertib更敏感。
同源细胞模型验证基因组不稳定性
通过A549同源细胞对(LKB1/KEAP1缺失型vs野生型)分析发现:
- 亲本细胞系(缺失型)基础γ-H2AX、53BP1和RAD51焦点水平更高,提示基因组不稳定性增加;
- ceralasertib处理后,亲本细胞的DNA损伤标志物进一步升高(但RAD51因HR修复受损而降低)。
小鼠模型揭示复制应激机制
在LKR13同源模型(K/KL/KK/KLK)中:
- LKB1缺失细胞(KL)在羟基脲(HU)处理下无法维持复制叉稳定性;
- KL细胞基础γ-H2AX水平高于K细胞,而KLK双缺失反而降低该标志物;
- RAD51蛋白在KL/KK/KLK细胞中高表达,提示同源重组修复激活。
临床样本验证ATR-CHK1通路激活
通过ICON队列和TCGA数据库的肺腺癌组织蛋白组学分析:
- STK11单突变肿瘤中γ-H2AX显著上调,证实LKB1缺失导致复制应激累积;
- KEAP1突变肿瘤表现出ATR-CHK1信号通路的代偿性激活(p-CHK1S296水平升高);
TCGA数据进一步显示,KEAP1单突变及STK11/KEAP1双突变肿瘤的ATR依赖性磷酸化位点(p-CHK1S296)水平更高。
机制整合与治疗意义
这些结果揭示:
- LKB1缺失通过破坏细胞周期调控导致复制应激和DNA损伤累积;
- KEAP1缺失通过激活ATR-CHK1信号进行代偿性修复;
- 双缺失肿瘤(KLK)因同时存在高基因组不稳定性与ATR通路依赖,对ATRi表现出"合成致死"效应。
结果4、吉西他滨与ATR抑制剂协同增强LKB1和/或KEAP1缺陷型肿瘤的抗肿瘤疗效
探索增强ATR抑制剂(ATRi)疗效的联合策略,评估了PARP抑制剂(olaparib)及常用化疗药物的协同潜力:
PARPi联合方案
- olaparib联合ceralasertib在KL/KK/KLK细胞中未显著增加细胞死亡;
- 仅在STK11/LKB1与ATM共突变的H23细胞中观察到强协同效应;
- 小鼠KLK同源模型中,联合治疗未超越单药ATRi疗效,提示ATR-CHK1通路是该类肿瘤更优靶点。
化疗药物筛选
在LKR13同源细胞系中测试6种肺癌化疗药物:
- LKB1缺失显著降低除培美曲塞外所有药物的IC50;
- KEAP1缺失仅增强对多西他赛的敏感性;
吉西他滨在KLK细胞中效果最显著,与ceralasertib联用显示最高协同评分(ZIP模型)
机制解析:DNA损伤与DDR通路调控
通过A549同源细胞模型发现:
- LKB1/KEAP1缺陷细胞中,吉西他滨单药即可诱导γ-H2AX焦点(DNA损伤标志)形成;
- 联合ceralasertib后,γ-H2AX和磷酸化ATMser1981水平进一步升高;
- 磷酸化CHK1ser345(ATR通路激活标志)在联合组显著增加,证实协同作用源于ATR-CHK1轴过度激活导致的DDR崩溃。
体内疗效与生存获益
在LKB1/KEAP1缺陷型肿瘤小鼠模型中:
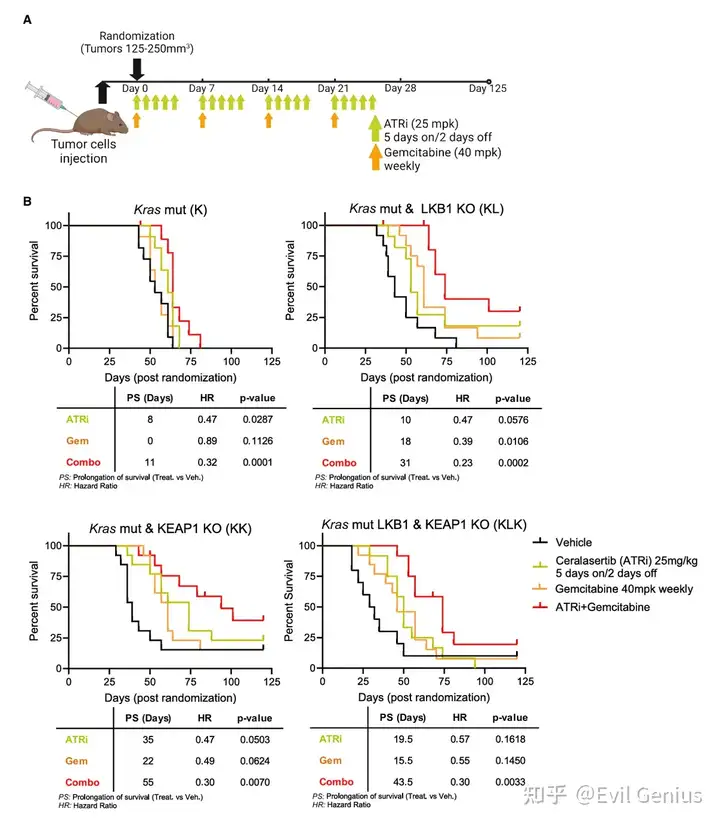
- 低剂量吉西他滨(40 mg/kg)单药即显著抑制KL/KK/KLK肿瘤生长,延长生存期(图4B);
- 联合ceralasertib在KL/KLK模型中进一步增效,生存期显著优于单药;
- 野生型(K)肿瘤对联合方案响应有限,凸显基因型特异性疗效。
临床转化意义
本研究证实:
- LKB1/KEAP1缺失通过破坏DDR调控增强肿瘤对吉西他滨的敏感性;
- 吉西他滨+ATRi联合通过叠加DNA损伤与ATR通路抑制,在KLK亚型中实现"合成致死"效应;
- 低剂量吉西他滨即可触发协同作用,为减少临床毒副作用提供策略。
结果5、ATR抑制剂改善免疫治疗耐药性LKB1与KEAP1缺陷型NSCLC患者及临床前模型的预后
通过基因工程小鼠模型(GEMMs)评估ATR抑制能否增强PD-(L)1抑制剂在LKB1/KEAP1缺陷型肿瘤中的疗效。该模型能模拟原位肿瘤微环境(TME)的渐进发展,尤其适合免疫治疗研究。
治疗方案与生存获益
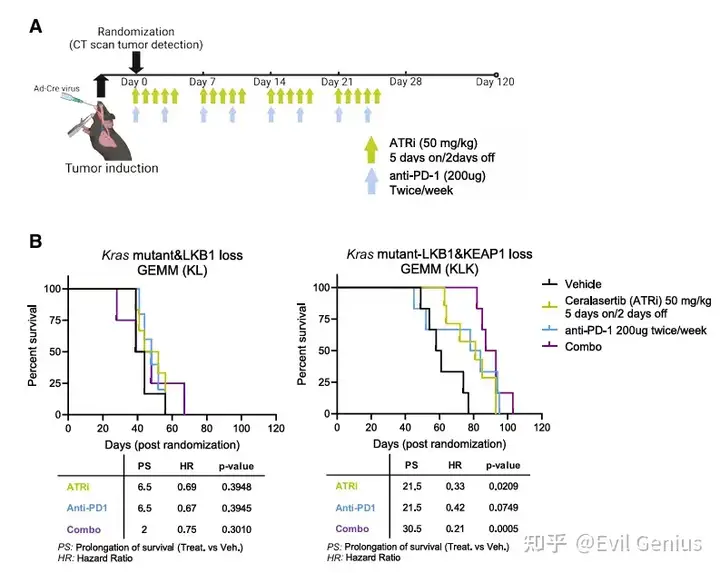
在CT检测到肿瘤后,对KL(LKB1缺失)和KLK(LKB1/KEAP1双缺失)模型进行28天治疗(图5A):
KL模型
- 抗PD-1单药未显著延长中位生存期(PS);
- 联合ceralasertib未提供额外获益。
KLK模型
- Ceralasertib单药使中位生存期显著延长21.5天(HR=0.33,p=0.0209);
- 抗PD-1单药虽未达统计学显著性(PS=21.5天,HR=0.42,p=0.0749),但联合治疗展现协同效应:
- 中位生存期延长30.5天(HR=0.21,p=0.0005),显著优于单药。
转化医学意义
该结果表明:
- KEAP1共缺失是联合方案响应的关键因素(KLK vs KL模型差异);
- ATR抑制可能逆转KEAP1缺失导致的免疫抑制微环境;
- 为LKB1/KEAP1共突变NSCLC的免疫联合策略提供临床前依据。
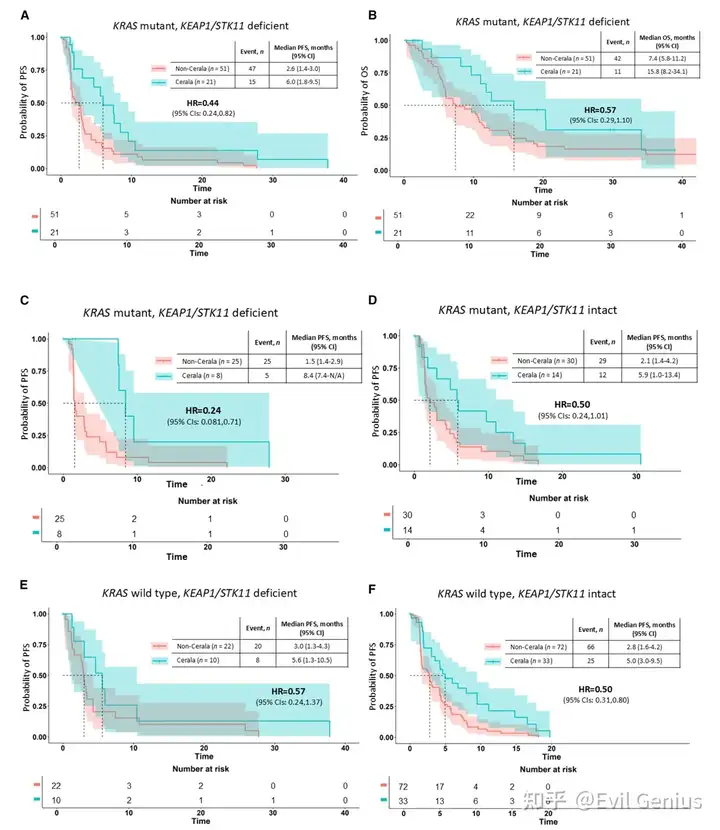
通过HUDSON II期临床试验(NCT03334617)评估了ATR抑制剂ceralasertib联合度伐利尤单抗(durvalumab)在免疫治疗耐药的LKB1/KEAP1缺陷型NSCLC患者中的疗效。
ATR抑制可能通过调节KEAP1-NRF2通路逆转免疫抑制微环境,克服KLK(KRAS/LKB1/KEAP1三突变)肿瘤的免疫治疗耐药。
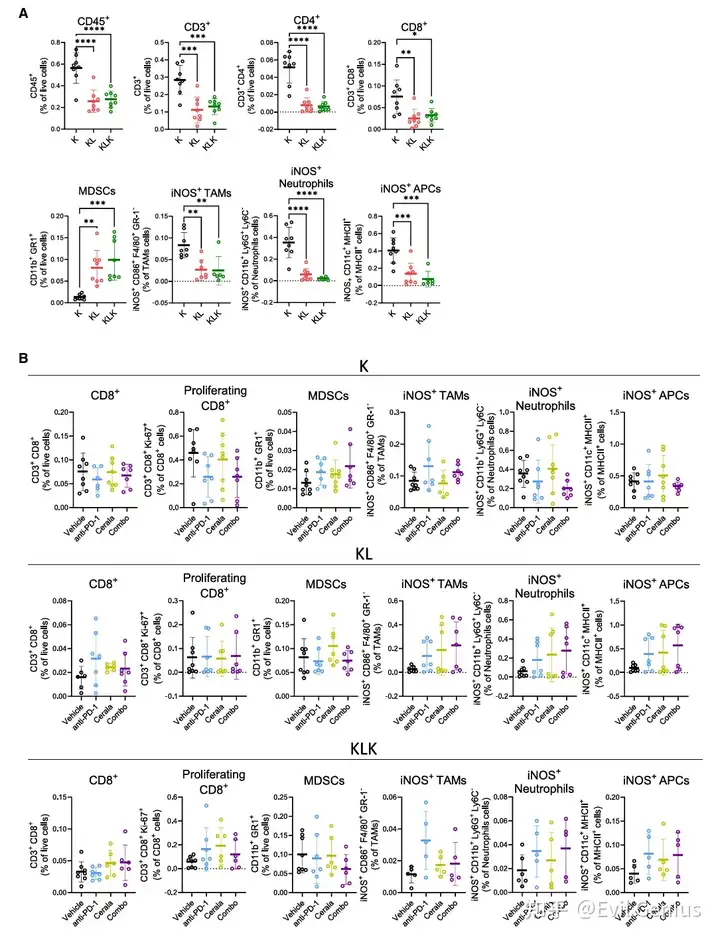
结果6、ATR抑制可改善与LKB1和KEAP1缺陷型肿瘤相关的免疫冷肿瘤表型
ATR抑制可至少部分逆转由LKB1和KEAP1缺失导致的免疫抑制表型,包括改变STING信号传导、增加CD8+ T细胞浸润及重塑髓系细胞亚群。这些变化可能是ceralasertib联合PD-(L)1阻断剂在PD-(L)1耐药肿瘤(特别是携带STK11和/或KEAP1改变的NSCLC)中发挥抗瘤效用的关键机制。
生活很好,有你更好
原创声明:本文系作者授权腾讯云开发者社区发表,未经许可,不得转载。
如有侵权,请联系 cloudcommunity@tencent.com 删除。
目录
腾讯云开发者

Copyright © 2013 - 2026 Tencent Cloud. All Rights Reserved. 腾讯云 版权所有
深圳市腾讯计算机系统有限公司 ICP备案/许可证号:粤B2-20090059  粤公网安备44030502008569号
腾讯云计算(北京)有限责任公司 京ICP证150476号 | 京ICP备11018762号